A síndrome de Cockayne tipo II é uma doença genética ultrarrara que compromete processos ligados ao reparo do DNA e atinge vários sistemas do organismo. A forma grave pode dar sinais desde o nascimento, afetar crescimento, desenvolvimento neurológico, visão, audição e pele. O quadro costuma evoluir de forma progressiva e exige acompanhamento por diferentes especialidades. A ciência busca compreender por que alterações em apenas dois genes conseguem produzir efeitos tão amplos no corpo.
A raridade ajuda a explicar por que a síndrome segue pouco conhecida fora dos centros especializados. O MedlinePlus estima de dois a três casos para cada milhão de recém-nascidos nos Estados Unidos e na Europa. Esse número abrange o espectro da doença, não apenas o tipo II. Não há estimativa brasileira consolidada capaz de mostrar quantas pessoas vivem com a condição no país.
O interesse científico ganhou um novo capítulo em 2026. Uma criança que apareceu no Portal Nova Pauta após o diagnóstico, recebeu uma terapia gênica experimental nos Estados Unidos. O procedimento abriu uma nova etapa de pesquisa, sem representar cura comprovada nem tratamento disponível para a população.
1. O que é a síndrome de Cockayne tipo II?
A Síndrome de Cockayne integra um grupo de doenças genéticas ligadas a falhas em processos celulares que respondem a danos no DNA. Os genes mais associados são ERCC6, chamado CSB, e ERCC8, conhecido como CSA. Eles participam de mecanismos que ajudam a célula a lidar com lesões geradas pela atividade normal do organismo e pela radiação ultravioleta.
A classificação tradicional divide a síndrome em tipos I, II e III. Pesquisadores tratam esses grupos com cautela diante da formação de um espectro contínuo. O tipo I representa a apresentação clássica, com alterações que aparecem nos primeiros anos. Já o tipo III tende a surgir mais tarde e apresenta curso menos grave. No tipo II, predominam manifestações precoces e maior comprometimento.
No tipo II, falhas de crescimento podem estar presentes ao nascimento. O desenvolvimento neurológico no período pós-natal pode ser pequeno. Cataratas congênitas, alterações estruturais dos olhos e contraturas da coluna e das articulações aparecem nas descrições clínicas. A forma grave se sobrepõe parcialmente ao espectro cerebro-oculo-facio-esquelético, conhecido pela sigla COFS.
A gravidade não transforma todos os pacientes em casos idênticos. Variantes genéticas, extensão das alterações e características individuais influenciam o quadro. A classificação serve como referência clínica; não funciona como previsão exata da evolução de cada criança.
2. Quais são os sintomas da síndrome de Cockayne?
Os sinais podem atingir diferentes partes do organismo. Microcefalia, dificuldade para ganhar peso, baixa estatura e atraso do desenvolvimento aparecem entre as características descritas com frequência. Alterações neurológicas podem avançar com o tempo e comprometer mobilidade, coordenação, fala e autonomia.
A fotossensibilidade é outro sinal conhecido. Pequenas exposições ao sol podem provocar queimaduras intensas e bolhas em algumas pessoas. Perda auditiva, redução da visão, cáries graves, alterações ósseas e mudanças identificáveis em exames do cérebro fazem parte do espectro.
A síndrome pode afetar fígado, rins, pressão arterial, alimentação e desenvolvimento musculoesquelético. O acompanhamento clínico precisa observar o conjunto de manifestações, não apenas um órgão. O GeneReviews recomenda avaliações periódicas de crescimento, nutrição, neurologia, olhos, audição, função renal, função hepática e pressão arterial.
A doença pode produzir traços descritos como progeroides, ligados a características que lembram envelhecimento precoce. Essa descrição não significa que Cockayne seja a mesma condição conhecida como progeria de Hutchinson-Gilford. As causas genéticas, os mecanismos celulares e a evolução clínica são diferentes.
3. Por que a catarata pode aparecer tão cedo?
Os olhos ocupam um lugar importante na investigação da síndrome de Cockayne. Catarata congênita, retinopatia e perda progressiva da visão estão descritas no espectro clínico. No tipo II, cataratas presentes desde o nascimento aparecem em parte dos pacientes e podem surgir com outras alterações oculares.
Um estudo de história natural com 102 pessoas, citado pelo MedlinePlus, ajudou a organizar recomendações de acompanhamento e reforçou a relevância das alterações visuais. O cuidado oftalmológico entra na rotina de vigilância desde a infância, com atenção para catarata e retinopatia.
A ligação com a história publicada pelo Portal Nova Pauta aparece nesse ponto. Em outubro de 2025, o portal contou o caso de Riaan, cuja investigação ganhou força com a descoberta de catarata na infância. O diagnóstico posterior revelou Síndrome de Cockayne tipo II.
A catarata infantil tem várias causas e não indica, sozinha, síndrome de Cockayne. A presença desse achado precisa ser analisada dentro do conjunto clínico. Crescimento, desenvolvimento, sensibilidade ao sol, audição, sinais neurológicos e histórico familiar ajudam a orientar a investigação médica.
4. O que causa a síndrome de Cockayne?
ERCC6 e ERCC8 fornecem instruções para proteínas envolvidas em processos celulares ligados ao reparo de DNA danificado. Uma das vias mais relacionadas à síndrome recebe o nome de reparo por excisão de nucleotídeos acoplado à transcrição. Ela entra em ação quando uma lesão interfere na leitura de uma região ativa do DNA.
Quando esse sistema falha, a célula encontra maior dificuldade para lidar com determinados danos. Parte das células deixa de funcionar adequadamente e pode morrer. Esse mecanismo ajuda a explicar a fotossensibilidade. A origem de todas as manifestações neurológicas, metabólicas e de crescimento permanece mais complexa. As proteínas CSA e CSB participam de funções celulares que seguem sob estudo.
Um paradoxo chama atenção. Falhas de reparo de DNA lembram doenças que elevam o risco de câncer de pele, como o xeroderma pigmentoso. A síndrome de Cockayne segue um padrão diferente. Um estudo nos Estados Unidos analisou células de pacientes. A pesquisa não encontrou aumento de mutações induzidas por radiação ultravioleta no padrão do xeroderma pigmentoso.
A descoberta ajuda a explicar por que o câncer não aparece como característica típica de Cockayne, mesmo diante da fotossensibilidade. A comparação mostra que “falha no reparo do DNA” não descreve um mecanismo único. Vias distintas podem gerar consequências biológicas profundamente diferentes.
5. Como a síndrome de Cockayne é herdada?
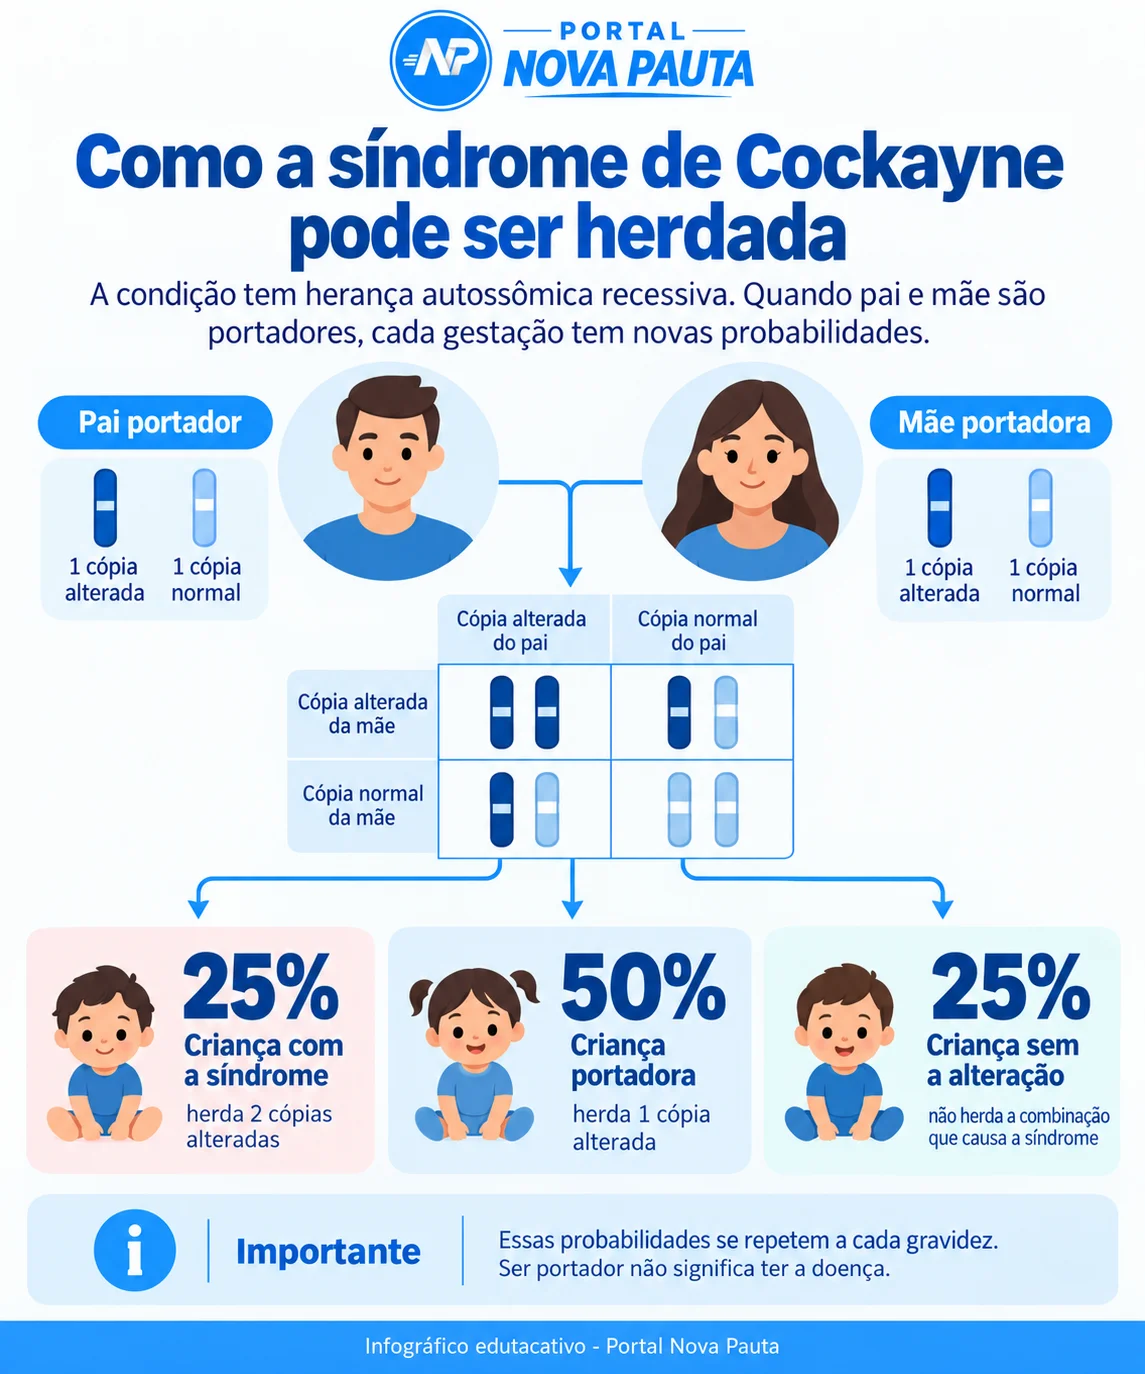
A síndrome apresenta herança autossômica recessiva. A pessoa afetada recebe duas cópias alteradas do gene relacionado à doença, uma de cada progenitor. Pais portadores costumam não apresentar sinais clínicos por possuírem uma cópia funcional do gene.
Quando pai e mãe carregam variantes patogênicas relacionadas à mesma condição, cada gestação tem 25% de chance de gerar uma criança afetada. Existe chance de 50% de a criança ser portadora assintomática. A probabilidade de não herdar a combinação associada à doença fica em 25%. Esses percentuais se aplicam a cada gestação de forma independente.
O aconselhamento genético ajuda a família a compreender a forma de transmissão, o risco de recorrência e as possibilidades de investigação disponíveis. A identificação das variantes familiares pode permitir testes em parentes com risco aumentado e planejamento reprodutivo acompanhado por profissionais especializados.
A genética ajuda a evitar conclusões apressadas. Ter parentes sem sintomas não elimina a possibilidade de uma doença recessiva. Portadores podem atravessar toda a vida sem manifestações e transmitir a variante para os filhos.
6. Como é feito o diagnóstico?
A suspeita nasce da combinação de sinais clínicos, histórico de desenvolvimento, exame físico e achados de imagem. O diagnóstico molecular é estabelecido quando testes identificam variantes patogênicas bialélicas em um dos genes ERCC6 e ERCC8.
A investigação pode incluir avaliação neurológica, ressonância do cérebro, exame oftalmológico, audiometria, análise da pele, avaliação odontológica e exames de função renal e hepática. O conjunto ajuda a mapear o impacto da doença e a organizar o acompanhamento.
A literatura brasileira registra pacientes com a síndrome. Um relato publicado em 1999 nos Arquivos de Neuro-Psiquiatria descreveu uma criança com manifestações compatíveis e discutiu critérios de diagnósticos usados naquela época. Em 2023, uma monografia da Universidade Federal de Sergipe registrou um adolescente de 14 anos, de Aracaju, com confirmação por teste genético.
Os dois registros ajudam a enxergar a evolução dos recursos diagnósticos no país. A confirmação molecular ganhou espaço e permite definir com maior precisão a alteração genética associada ao quadro. O acesso depende da rede disponível, da avaliação especializada e da indicação clínica.
Não existe, nas fontes públicas consultadas, um número consolidado de pacientes com síndrome de Cockayne em Pernambuco. A ausência de um total confiável impede estimativas locais seguras. O dado mais útil para o leitor pernambucano está na estrutura estadual voltada às doenças raras, abordada no fim desta reportagem.
7. Síndrome de Cockayne tem cura?
Não existe cura aprovada para a síndrome de Cockayne. O cuidado busca reduzir complicações, preservar funções e melhorar qualidade de vida. Nutrição, fisioterapia, oftalmologia, audiologia, neurologia, odontologia e acompanhamento de órgãos afetados podem integrar o plano assistencial.
Cataratas recebem avaliação oftalmológica específica. Perda auditiva pode exigir aparelhos auditivos e, em casos selecionados, implante coclear. A fotossensibilidade pede proteção contra exposição solar excessiva. Dificuldades alimentares podem demandar suporte nutricional e estratégias para garantir ingestão adequada.
Um alerta merece atenção especial: o metronidazol. O MedlinePlus registra risco de reação grave em pessoas com Cockayne, com possibilidade de insuficiência hepática potencialmente fatal. O GeneReviews orienta evitar esse medicamento em pacientes com a síndrome.
Esse dado não deve levar ninguém a alterar uma prescrição por conta própria. Pessoas diagnosticadas e familiares precisam informar a condição aos profissionais responsáveis pelo atendimento. Decisões sobre medicamentos pertencem à equipe de saúde que conhece o quadro clínico.
O acompanhamento contínuo tem valor mesmo sem terapia curativa aprovada. Problemas de visão, audição, nutrição, mobilidade, pressão arterial, rins e fígado podem exigir intervenção específica. A abordagem multidisciplinar tenta antecipar riscos e reduzir perdas funcionais evitáveis.
8. Qual é a expectativa de vida na síndrome de Cockayne tipo II?
A pergunta sobre expectativa de vida aparece entre as mais delicadas para as famílias que recebem o diagnóstico. No tipo II, séries clínicas históricas descrevem evolução grave e morte geralmente por volta dos cinco anos. Esse dado representa grupos de pacientes, não um prazo individual para cada criança.
A síndrome apresenta grande diversidade de manifestações. Pessoas classificadas em outras partes do espectro podem viver por mais tempo. O GeneReviews registra morte típica antes do fim da segunda década no tipo I e relatos de sobrevivência em idades posteriores, principalmente nos fenótipos menos graves.
A medicina não usa uma média populacional como calendário para uma pessoa específica. Complicações respiratórias, estado nutricional, função neurológica, comprometimento de órgãos e acesso ao cuidado influenciam a evolução. Novas estratégias experimentais precisam mostrar, em humanos, se conseguem alterar a história natural da doença.
A precisão nessa abordagem evita dois extremos. O primeiro seria esconder a gravidade. Outro extremo seria transformar estatísticas em sentença individual. Famílias precisam de informação clara, acompanhamento clínico e espaço para discutir prognóstico com profissionais que conhecem o paciente.
9. O que se sabe sobre a terapia gênica para síndrome de Cockayne?
A pesquisa entrou em uma fase inédita em 2026. A Riaan Research Initiative informou que Riaan Singh Digeorge, de seis anos, recebeu em 21 de abril uma terapia gênica experimental para Cockayne. O procedimento ocorreu no NewYork-Presbyterian Komansky Children’s Hospital, em Nova York. A organização ligada à família apresenta Riaan como o primeiro paciente a receber essa estratégia.
A abordagem utiliza um vetor AAV9 projetado para levar uma cópia funcional de ERCC8, gene que produz a proteína CSA. O objetivo experimental é entregar essa informação genética às células e restaurar parte da função perdida. A aplicação humana representa um passo de pesquisa; não comprova benefício clínico, segurança de longo prazo e nem cura.
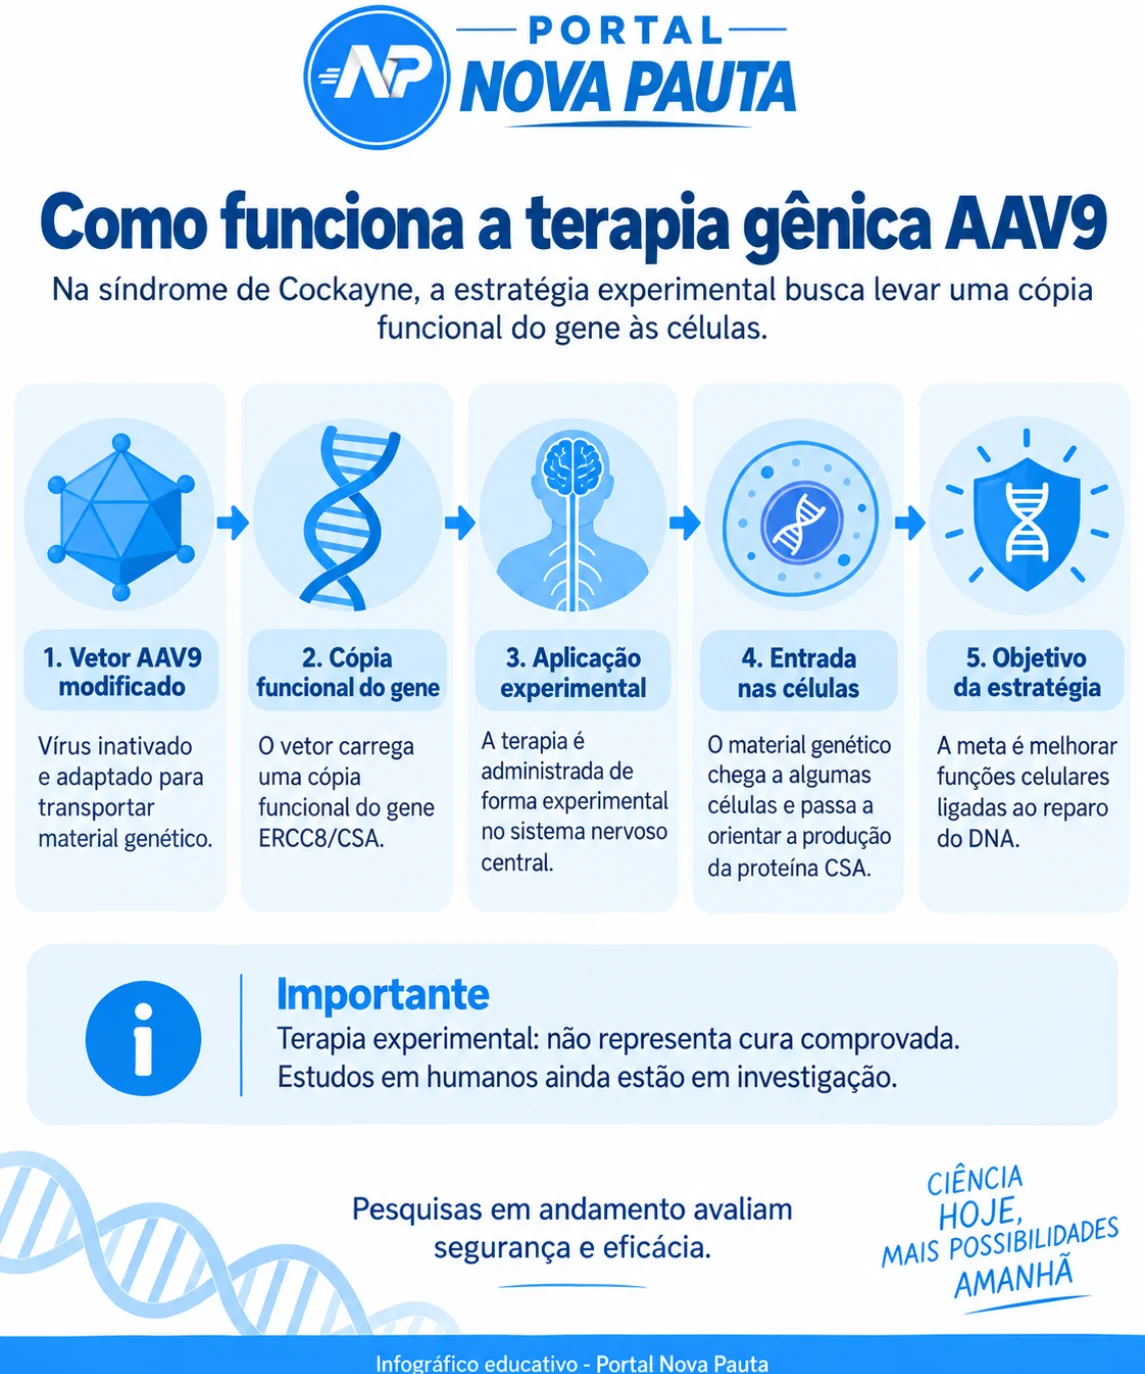
O estudo pré-clínico publicado em 2026 no Journal of Clinical Investigation testou AAV9-CSA em camundongos com um modelo grave da síndrome. A mediana de sobrevida passou de 22 para 189 dias, aumento de cerca de 8,5 vezes. Os pesquisadores observaram distribuição da proteína CSA no cérebro e no coração.
Os resultados mostraram limites. Os animais tratados mantiveram alterações neurológicas, com hipomielinização, astrogliose e microgliose. Mudanças no fígado e disfunção renal no estágio final indicaram que a correção ficou incompleta.
A diferença entre experimento animal e tratamento humano precisa permanecer clara. Resultados em camundongos ajudam a justificar novas pesquisas; não permitem prever a resposta de uma criança. O acompanhamento do primeiro paciente e futuros estudos serão decisivos para avaliar riscos, duração do efeito e impacto clínico.
A história de Riaan cria uma continuidade rara para o próprio Portal Nova Pauta. Em 2025, o portal relatou o caminho até o diagnóstico. Em 2026, a mesma criança passou a ocupar o centro de uma tentativa pioneira de terapia genética para a condição. O avanço científico convive com incertezas que exigem tempo e evidências.
10. Onde buscar atendimento para doenças raras em Pernambuco?
Pernambuco possui serviços habilitados pelo Ministério da Saúde na rede de doenças raras. A lista federal atualizada em setembro de 2026 inclui cinco unidades pernambucanas. São elas: Hospital Maria Lucinda, IMIP, Hospital Regional Inácio de Sá, HC-UFPE e Real Hospital Português. A presença na relação não significa que todas essas unidades acompanhem especificamente síndrome de Cockayne. Cada serviço possui habilitações próprias e fluxos de acesso.
A rede brasileira reúne 60 serviços habilitados em 15 unidades da Federação. Dez possuem habilitação para realização de terapia gênica no SUS. O IMIP, no Recife, aparece entre as unidades habilitadas nessa modalidade.
11.Pernambuco amplia rede de doenças raras e terapia gênica
O instituto realizou em 23 de dezembro de 2025 um procedimento de terapia gênica em paciente com atrofia muscular espinhal. O caso mostra que terapias baseadas em genes fazem parte da assistência pernambucana para indicações específicas. Essa experiência não tem relação direta com o protocolo experimental usado para Cockayne. Cada doença exige produto, critérios, autorização e acompanhamento próprios.
O Hospital Maria Lucinda mantém o Rarus, serviço voltado a doenças raras com atendimento pelo SUS. A unidade informa capacidade para cerca de 500 usuários por mês, com mais da metade dos atendimentos destinados a moradores do interior de Pernambuco. O primeiro acesso depende de encaminhamento médico pelo SUS e regulação estadual.
O Hospital das Clínicas da UFPE recebeu habilitação como Serviço de Referência em Doenças Raras em 2026. A medida ampliou a estrutura especializada no estado.
12. Diagnóstico exige acompanhamento integrado
Para famílias diante de sinais compatíveis com uma doença genética rara, o caminho começa pela avaliação médica e pela rede de referência. A rede de saúde do Recife também vem incorporando estratégias voltadas ao atendimento de públicos com necessidades específicas. Na Policlínica Lessa de Andrade, por exemplo, a vacinação com realidade virtual busca tornar a imunização mais acessível para pessoas neurodivergentes. Um diagnóstico como Cockayne exige integração entre genética, neurologia, oftalmologia, audição, nutrição e outras áreas conforme as manifestações presentes.
A raridade não diminui o impacto da doença na vida de quem recebe o diagnóstico. A síndrome de Cockayne tipo II mostra como uma alteração microscópica pode repercutir em crescimento, cérebro, visão e vários órgãos. Expõe o tamanho do desafio científico quando existem poucos pacientes, poucas evidências e nenhuma cura aprovada.
A pesquisa de 2026 abriu uma fronteira que precisa ser acompanhada com rigor. A rede pernambucana oferece um ponto concreto de orientação para doenças raras, sem transformar um experimento pioneiro em promessa. Para cada família, a informação correta pode encurtar caminhos, melhorar o diálogo com profissionais e reduzir o peso de enfrentar uma condição pouco conhecida.
13. Entre avanços científicos, o cuidado permanece no centro
Por trás de cada diagnóstico existe uma rotina marcada por consultas, exames, adaptações e decisões difíceis. Também existem vínculos, afetos, pequenas conquistas e a busca diária por qualidade de vida. Em doenças ultrarraras, ciência e cuidado caminham lado a lado. Cada avanço amplia o conhecimento disponível e mantém aberta a possibilidade de respostas mais precisas para quem convive com a síndrome.
Dar visibilidade a condições como a síndrome de Cockayne também ajuda a romper um problema frequente nas doenças raras: o desconhecimento. Para as famílias, ser ouvido, receber orientação qualificada e encontrar uma rede preparada pode fazer diferença em toda a trajetória do cuidado.